EU-Medizinprodukteverordnung MDR: EUDAMED-Pflicht November 2026 und Zertifizierungsfristen 2027 — was KMU-Hersteller jetzt tun müssen
Die EU-Medizinprodukteverordnung (MDR, Verordnung (EU) 2017/745) ist seit dem 26. Mai 2021 vollständig in Anwendung. Sie ersetzte die alte Medizinprodukte-Richtlinie (MDD, 93/42/EWG) und stellt deutlich höhere Anforderungen an Hersteller, Importeure und bevollmächtigte Vertreter. Für Produkte, die unter der alten MDD vermarktet wurden, gibt es gestaffelte Übergangsfristen — doch viele dieser Fristen laufen jetzt ab.
Zwei dringende Fristen: November 2026 und Ende 2027
Die Medizintechnik-Compliance-Landschaft verdichtet sich im Herbst 2026 zu zwei zeitkritischen Pflichten, die KMU gleichzeitig treffen.
EUDAMED-Registrierungspflicht bis 27. November 2026
Per Kommissionsbeschluss (EU) 2025/2371 vom 27. November 2025 hat die Europäische Kommission vier Module der EU-Medizinprodukte-Datenbank EUDAMED als vollständig funktionsfähig erklärt. Seit dem 28. Mai 2026 ist die EUDAMED-Registrierung für alle neu in Verkehr gebrachten Produkte Pflicht.
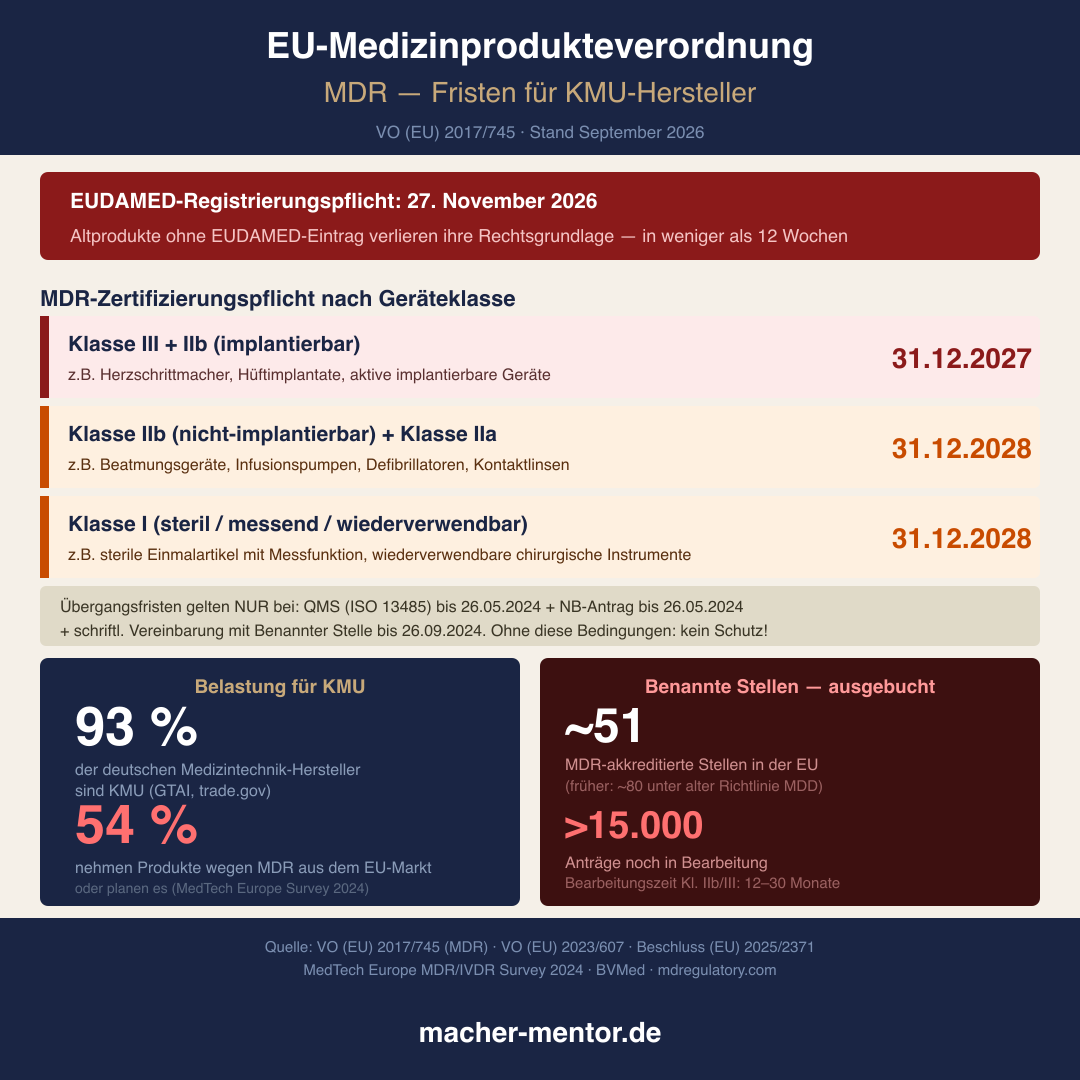
Für Altprodukte — Geräte, die noch unter MDD-Übergangsregelungen vermarktet werden — gilt eine erweiterte Frist bis 27. November 2026. Das ist in weniger als zwölf Wochen. Ohne gültige EUDAMED-Registrierung verliert ein Produkt nach diesem Datum seine Rechtsgrundlage für den EU-Vertrieb. Das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) kann dann Verkaufsverbote und Marktrücknahmen anordnen.
Hersteller, die noch nicht registriert sind, sollten sofort handeln. Die Registrierung erfordert die Einrichtung eines Wirtschaftsakteurskontos (SRN), die UDI-Datenpflege und die Hinterlegung von Zertifikatsdaten — ein Prozess, der bei größeren Portfolios mehrere Wochen in Anspruch nehmen kann.
MDR-Zertifizierungsfristen bis 2027 und 2028
Verordnung (EU) 2023/607 legt gestaffelte Übergangsfristen für Altprodukte fest:
- Klasse III (Hochrisiko, z.B. Herzklappen, beschichtete Stents) und implantierbare Klasse IIb (z.B. Herzschrittmacher, Hüftimplantate): MDR-Zertifizierung bis 31. Dezember 2027
- Klasse IIb (nicht-implantierbar, z.B. Beatmungsgeräte, Defibrillatoren), Klasse IIa (z.B. Infusionspumpen, Kontaktlinsen) und bestimmte Klasse-I-Geräte (steril, mit Messfunktion, wiederverwendbar chirurgisch): bis 31. Dezember 2028
Wichtig: Diese Fristen gelten nur, wenn Hersteller drei Eintrittsbedingungen erfüllt haben — alle mit bereits abgelaufenen Terminen: Qualitätsmanagementsystem nach MDR bis 26. Mai 2024 implementiert, formeller Antrag bei einer Benannten Stelle bis 26. Mai 2024 gestellt und schriftlicher Vertrag mit der Benannten Stelle bis 26. September 2024 abgeschlossen. Wer diese Fristen verpasst hat, fällt nicht mehr unter die Übergangsregelung und hätte bereits ab Mai 2024 MDR-konform sein müssen.
Was MDR-Konformität konkret erfordert
Die MDR-Konformitätsbewertung geht weit über das alte MDD-Niveau hinaus. Hersteller müssen aufbauen:
- Qualitätsmanagementsystem (QMS) nach ISO 13485 — de facto Pflicht für alle Zertifizierungskandidaten
- Technische Dokumentation nach MDR-Anhang II und III: Design History File, Risk Management File (ISO 14971), Biokompatibilitätsnachweise
- Clinical Evaluation Report (CER): Systematische Literaturrecherche und klinische Datenbewertung, deutlich umfangreicher als unter MDD
- Post-Market Surveillance (PMS): Aktives Marktbeobachtungssystem mit regelmäßigen Berichten (PSUR für Klasse III/IIb; PMCF-Plan für alle)
- EUDAMED-Registrierung: Wirtschaftsakteurskonto (SRN), UDI-Daten, Zertifikate
- Person Responsible for Regulatory Compliance (PRRC): Benennung einer verantwortlichen Person nach MDR-Artikel 15
Für Klasse IIa und höher kommt die Bewertung durch eine Benannte Stelle hinzu.
Benannte Stellen: Der systemische Engpass
Die Kapazität akkreditierter Benannter Stellen ist das Kernproblem der MDR-Umsetzung. Derzeit gibt es in der EU nur rund 51 MDR-akkreditierte Benannte Stellen — verglichen mit etwa 80 unter der alten MDD-Richtlinie. Über 15.000 Anträge sind noch in Bearbeitung; Klasse-IIb/III-Produkte warten durchschnittlich 12 bis 30 Monate auf ihre Bewertung.
2026 und 2027 verschärft sich die Lage weiter: Die ersten MDR-Zertifikate aus 2021 und 2022 kommen zur Verlängerung, was bestehende Kapazität für Neuanträge entzieht. Wer jetzt noch keinen Vertrag mit einer Benannten Stelle hat, kommt mit hoher Wahrscheinlichkeit nicht mehr rechtzeitig vor den Fristen durch.
KMU tragen die größte Last
Die Zahlen sind ernüchternd. Rund 93 Prozent der rund 13.500 deutschen Medizintechnik-Hersteller sind KMU. Laut MedTech Europe MDR/IVDR Survey 2024 haben 54 Prozent der befragten Hersteller bereits Produkte wegen der MDR vom EU-Markt genommen oder planen dies konkret. Die Compliance-Kosten für eine einzelne MDR-Zertifizierung können bis zu 500.000 Euro betragen — für ein KMU mit mehreren Produktlinien eine existenzielle Belastung. KMU tragen nach Branchenberechnungen etwa das Dreifache der relativen Kostenlast großer Hersteller.
Das Ergebnis: Spezialprodukte für Pädiatrie, seltene Erkrankungen und Nischenbereiche verschwinden aus dem EU-Markt, weil sich die Zertifizierung für kleine Stückzahlen nicht mehr rechnet.
Konsequenzen bei Verstößen
Das Medizinprodukterecht-Durchführungsgesetz (MPDG) sieht bei Verstößen Bußgelder bis zu 30.000 Euro (§94 MPDG, Ordnungswidrigkeit) sowie Freiheitsstrafe bis zu fünf Jahren (§92 MPDG) vor. Produkte ohne MDR-Zertifizierung dürfen nach Ablauf der Übergangsfristen nicht mehr neu in den EU-Markt gebracht werden. Bereits verteilte Bestände können bis zur Erschöpfung weiter genutzt werden — Nachbestellungen sind nicht mehr möglich.
Melde dich für die Macher-Session an: macher-mentor.de
Häufige Fragen
Gilt die EU-Medizinprodukteverordnung MDR für alle Hersteller — auch für kleine Unternehmen?+
Was ist EUDAMED und warum ist die November-2026-Frist so wichtig?+
Welche MDR-Zertifizierungsfristen gelten für welche Geräteklassen?+
Was passiert, wenn ein KMU-Hersteller die MDR-Fristen verpasst?+
Warum ist die Benannte-Stellen-Kapazität ein Problem für KMU?+
Du willst wissen, was das für deinen Betrieb bedeutet?
In der Macher-Session sprechen wir über genau solche Themen — konkret, ohne Theorie-Kurs.
Melde dich für die Macher-Session an- Verordnung (EU) 2017/745 (MDR) — EUR-Lex Amtsblatt
- Verordnung (EU) 2023/607 — MDR Übergangsverlängerung — EUR-Lex
- MedTech Europe MDR/IVDR Survey 2024 — Highlights
- BVMed — Zahlen und Fakten zur MDR
- MDR Transition Deadlines — mdregulatory.com
Hinweis: Allgemeine Einordnung, keine Rechtsberatung im Einzelfall. Stand: 6. September 2026.